Dreamlet: la herramienta que analiza millones de células cerebrales sin colapsar
Un paquete gratuito para R compara la actividad de los genes célula a célula en cientos de personas. Va más rápido y gasta menos memoria, y sus autores lo han probado con 1,4 millones de núcleos de cerebros con alzhéimer.

Hace unos años, leer qué genes están activos en cada célula por separado era un experimento caro que se hacía con unos pocos miles de células. Hoy hay estudios con cientos de personas y millones de células. El problema ya no es tanto conseguir los datos como analizarlos bien y en un tiempo razonable. Para eso, un equipo encabezado por Gabriel E. Hoffman, Donghoon Lee y Jaroslav M. Bendl ha publicado en Nature Communications dreamlet, un paquete de código abierto para el lenguaje estadístico R. Este artículo es un resumen propio del trabajo, no una traducción.
El problema: muchas células, pero pocas personas
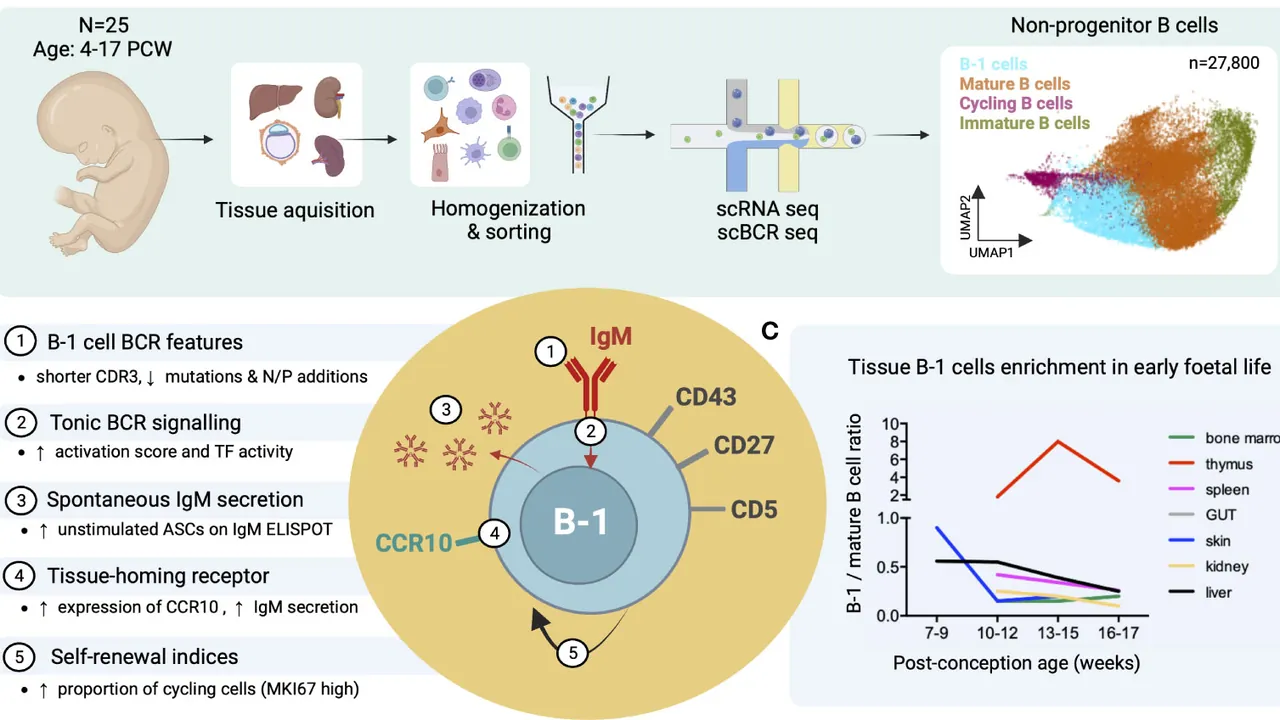
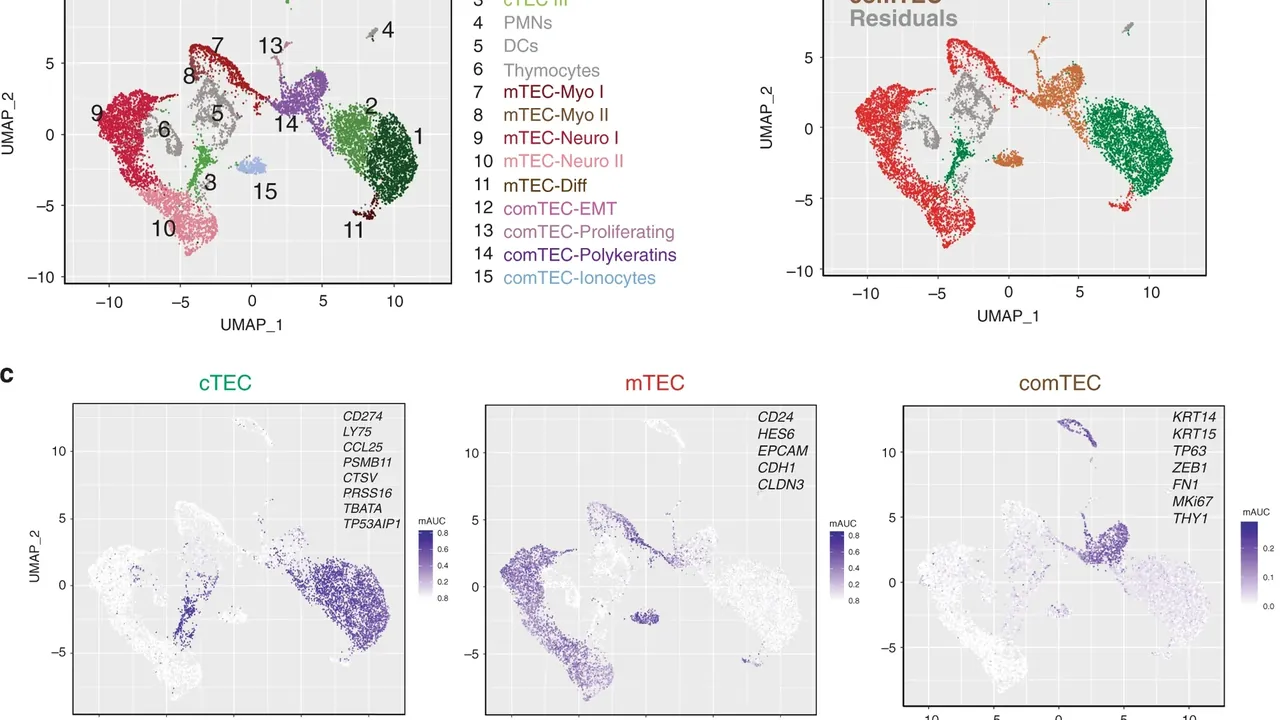
Las técnicas de transcriptómica de célula única (y su variante de núcleo único, muy usada con tejido congelado o post mortem) miden qué genes se expresan en cada célula. En teoría, eso permite ver la biología de cada tipo celular en una enfermedad: si las neuronas, la microglía o los astrocitos de los pacientes se comportan distinto que los de personas sanas.
En la práctica, la pregunta interesante suele ser comparar personas (enfermas frente a sanas, por ejemplo) y no células sueltas. Las células de un mismo individuo se parecen entre sí, así que tratarlas como observaciones independientes infla la sensación de certeza y da lugar a falsos positivos: genes que parecen relevantes y no lo son. Los autores lo resumen como un doble reto: la modelización estadística de estudios tan complejos y la escala de los datos, que pone a prueba la memoria y el tiempo de cálculo de los ordenadores.
Cómo funciona dreamlet
La herramienta se apoya en dos ideas estadísticas:
- Pseudobulk. Para cada persona y cada grupo de células (cada tipo celular, por ejemplo) se suman las lecturas de todas sus células. Así se pasa de millones de células a un número manejable de perfiles, uno por individuo y tipo celular, y la comparación se hace entre personas, que es lo que importa.
- Modelos lineales mixtos ponderados por precisión. No todos esos perfiles son igual de fiables: uno construido con muchas células es más preciso que otro con pocas. El método da más peso a las medidas más fiables. Además, los modelos mixtos permiten incluir factores que complican el análisis, como el lote de procesamiento o mediciones repetidas del mismo donante.
El resultado es una lista de genes cuya expresión cambia con un rasgo (una enfermedad, la edad, etc.) en cada grupo celular. Según los autores, dreamlet es bastante más rápido y usa menos memoria que los flujos de trabajo que ya existían, admite modelos estadísticos complejos y controla la tasa de falsos positivos. El código está disponible en DiseaseNeurogenomics.github.io/dreamlet.
La prueba: 1,4 millones de núcleos de cerebros con alzhéimer
Para demostrar su rendimiento, el equipo aplicó dreamlet a conjuntos de datos ya publicados y a uno nuevo de gran tamaño: 1,4 millones de núcleos celulares de cerebros donados tras el fallecimiento, procedentes de 150 personas con enfermedad de Alzheimer y 149 controles. Es exactamente el tipo de estudio para el que se diseñó: muchos donantes, muchas células y un diseño con suficientes variables como para que los métodos más simples se queden cortos.
El resumen del trabajo no detalla qué genes concretos salen alterados ni cuántas veces más rápido es frente a cada alternativa, así que conviene no atribuirle cifras que el material no recoge. Lo que sí afirma es que dreamlet hace este análisis a esa escala manteniendo bajo control los errores estadísticos.
Limitaciones que conviene tener en cuenta
- Una herramienta no es un descubrimiento. Dreamlet sirve para analizar datos. Sus resultados dependen de la calidad de las muestras, de cómo se definan los grupos celulares y del diseño del estudio.
- El pseudobulk resume. Al agregar células por persona se gana robustez, pero se pierde parte de la variación entre células del mismo tipo, que a veces también es interesante.
- Tejido post mortem. Los datos de cerebro donado reflejan el estado final de la enfermedad y tienen sus propios sesgos: no muestran cómo empezó el proceso.
- Asociación, no causa. Encontrar genes que cambian con el alzhéimer no demuestra que provoquen la enfermedad. Hacen falta otros experimentos para confirmarlo.
Ficha del estudio
Hoffman, G. E., Lee, D., Bendl, J. M. et al. «Efficient differential expression analysis of large-scale single-cell transcriptomics data using Dreamlet». Nature Communications (2026). DOI: 10.1038/s41467-026-75680-8. Acceso abierto, licencia CC BY.
Por qué importa
La biología de célula única ha pasado del laboratorio de pruebas a los grandes consorcios, y el cuello de botella está en el análisis. Una herramienta gratuita y abierta que compara cientos de personas sin disparar los falsos positivos ni exigir superordenadores pone ese tipo de análisis al alcance de más grupos de investigación. En enfermedades como el alzhéimer, donde cada tipo de célula cerebral puede contar una parte distinta de la historia, analizar con rigor y a gran escala es la condición previa para que los hallazgos sean fiables y se puedan repetir.
- Efficient differential expression analysis of large-scale single-cell transcriptomics data using Dreamlet — Nature Communications
- dreamlet (paquete de R) — DiseaseNeurogenomics
Texto generado con inteligencia artificial a partir de las fuentes citadas, sin revisión humana individual (Reglamento UE 2024/1689, art. 50). Las fotos llevan su crédito y licencia; las marcadas como realzadas se han retocado con IA sin alterar su contenido.
Comentarios